跳到主内容

Medical Writing · 医学写作

临床开发与注册

整合研究资料、分析输出与临床解释,形成供医学、统计及注册部门审阅的文件。

适用部门
非临床研究、临床开发、医学、注册、药物安全、卫生经济及器械临床评价相关部门。

本公司承担执笔、结构组织与一致性审核,文件签署与递交责任归属委托方。注册申报类需求先确认承接边界,再行报价。

01Medical Writing

服务内容与交付文件

以下各项按服务内容、交付文件、规格与周期、计价方式列明。

临床试验方案与知情同意书(Protocol/ICF)

服务内容
临床试验方案及其修订、知情同意书(ICF)的撰写。方案变更涉及其他文件时,应核对相关内容的一致性;临床研究报告(CSR)应如实说明实际实施情况与方案偏离。
交付文件
临床试验方案及其修订版、ICF 的撰写稿。
规格与周期
临床试验方案对照国际人用药品注册技术协调会(ICH)《药物临床试验质量管理规范》E6(R3)(2025)附录 B,ICF 对照其附件 1 第 2.8 节。首次新药临床试验申请(IND)的临床试验方案主笔建议联合承接。周期按项目确认。
计价方式
本公司先行确认承接边界,再行报价。

研究者手册首版与更新(IB)

服务内容
研究者手册(IB)首版的撰写,汇总非临床药理、毒理与药代动力学资料及已有临床信息;已有版本基础上的年度更新,并入安全信息。
交付文件
IB 首版撰写稿;IB 更新稿,含背景证据更新。
规格与周期
IB 对照 ICH E6(R3)(2025)附录 A。IB 首版建议联合承接。周期按项目确认。
计价方式
本公司先行确认承接边界,再行报价。

非临床文件(CTD 2.4/2.6、非临床研究报告)

服务内容
通用技术文件(CTD)非临床综述与非临床文字及列表总结的撰写,用于临床试验申请与上市申请;依据委托方提供的研究报告与数据,提供非临床研究报告撰写支持。
交付文件
CTD 2.6 非临床文字及列表总结撰写稿;CTD 2.4 非临床综述撰写稿(建议联合承接);非临床研究报告撰写稿。
规格与周期
按 ICH M4S(R2)(2002)模块 2.4 与 2.6 组织内容。非临床研究报告由研究机构专题负责人审核签署,GLP 合规责任归属研究机构;本公司不开展实验研究。周期按项目确认。
计价方式
本公司先行确认承接边界,再行报价。

临床研究报告与安全事件叙述(CSR)

服务内容
CSR 与患者安全事件叙述的撰写。
交付文件
CSR 撰写稿与患者安全事件叙述。
规格与周期
按 ICH《临床研究报告的结构与内容》E3(1995)第 1–16 节组织内容,其中第 16 节为附录;安全事件叙述对照第 12.3.2 节。周期按项目确认。
计价方式
本公司先行确认承接边界,再行报价。

通用技术文件临床文档与审评问询回复(CTD 2.5/2.7)

服务内容
通用技术文件(CTD)临床综述与临床总结的撰写,以及审评问询回复支持。
交付文件
CTD 2.7 临床总结撰写稿;CTD 2.5 临床综述撰写稿(建议联合承接);审评问询回复支持稿(建议联合承接)。
规格与周期
按 ICH M4E(R2)(2016)模块 2.5 与 2.7 组织内容;临床综述约 30 页,临床总结通常 50–400 页,篇幅依资料复杂程度确定,不作为固定交付页数。CTD 2.5 需对整体临床开发计划进行批判性分析,建议联合承接。周期按项目确认。
计价方式
本公司先行确认承接边界,再行报价。

沟通交流会议资料包

服务内容
会议申请资料的撰写与整理,不含本公司人员出席。
交付文件
沟通交流会议资料包撰写稿。
规格与周期
周期按项目确认。
计价方式
本公司先行确认承接边界,再行报价。

药物安全

服务内容
撰写药物安全周期性报告与安全性文件,基于同一套底层证据形成专项科学内容。
交付文件
定期获益-风险评估报告(PBRER)/定期安全性更新报告撰写稿;研发期间安全性更新报告(DSUR)撰写稿;风险管理计划中的安全性说明与药物警戒计划章节撰写稿;信号评估报告撰写稿;临床研究中的患者安全事件叙述,见本类第 4 项。
规格与周期
PBRER 按 ICH E2C(R2) 规定的章节结构撰写,报告区间与数据锁定点以委托方产品的国际诞生日为基准;DSUR 按 ICH E2F 规定的结构撰写,以研发国际诞生日确定年度报告周期。周期依数据锁定点倒排,按项目确认。
计价方式
按件计价;本公司先出具需求确认单,再给出分项报价。

本公司不承担个例安全性报告的收集、评价与递交,亦不作为药物警戒责任主体。

卫生经济

服务内容
在同一框架中解释成本与健康结局;明示评价视角、成本范围与模型假设,并保留不确定性。
交付文件
卫生经济学评价方案(评价视角、比较对象、成本范围、研究时限与贴现的设定说明);成本效果/成本效用分析报告;预算影响分析报告;经济学评价所需参数(成本、效用值等)的系统文献综述;面向期刊的卫生经济学评价论文稿,附卫生经济学评价报告标准(CHEERS 2022)对照清单;可运行的卫生经济学模型文件(Excel 或 R,按委托方要求);价值档案(value dossier)中的经济学章节撰写稿。
规格与周期
报告按 CHEERS 2022 逐条对照;系统评价按系统评价和 Meta 分析优先报告条目(PRISMA)2020 报告。周期按项目确认。
计价方式
本公司先出具需求确认单,再给出分项报价。

器械临床评价(CER/PMCF)

服务内容
临床评价报告(CER)、上市后临床跟踪(PMCF)等器械文档的临床证据检索、评价与撰写,关注图像、结果与解释的一致性。
交付文件
临床评价计划(CEP);文献检索方案与检索报告;CER;PMCF 计划与 PMCF 评价报告;安全与临床性能摘要(SSCP),适用范围按欧盟医疗器械法规第 32 条及其例外情形确认;国内注册用临床评价资料。
规格与周期
CER 评价人员由委托方指定,并由其签署评价报告;本公司负责证据检索、评价与撰写。周期按项目确认。
计价方式
本公司先出具需求确认单,再给出分项报价。

02Medical Writing

承接范围与责任边界

可承接

5
  • 临床研究报告

    承担文稿撰写、结构组织与一致性审核。

  • 研究者手册(IB)更新

    基于已有版本完成年度更新与安全信息并入。

  • 通用技术文件模块 2.7 临床总结

    按对应模块组织撰写稿。

  • 沟通交流会议资料包

    会议申请资料的撰写与整理,不含本公司人员出席。

  • CTD 2.6 非临床总结与非临床研究报告撰写支持

    依据委托方提供的研究报告与数据撰写,不另行开展实验;非临床研究报告由研究机构专题负责人审核签署。

建议联合承接

5
  • 首次新药临床试验申请的临床试验方案主笔

    与委托方注册/医学部门或具备同类实绩的合作方共同完成。

  • 通用技术文件模块 2.5 临床综述

    需对整体临床开发计划进行批判性分析。

  • 研究者手册(IB)首版

    需汇总非临床与早期临床资料并形成整体判断,建议与委托方非临床、医学部门共同完成。

  • CTD 2.4 非临床综述

    需对非临床研究进行整体批判性分析,建议共同完成。

  • 审评问询回复支持稿

    问询回复时限紧、需结合申报整体策略,建议与委托方注册部门或具备同类实绩的合作方共同完成。

暂不承接

3
  • 电子通用技术文件(eCTD)发布与递交

    文件撰写支持不包含发布与递交。

  • 与药审机构的正式沟通、现场答辩

    不包含本公司人员出席或代为正式沟通。

  • 实验研究的设计执行与 GLP 合规责任

    本公司不开展实验研究,GLP 合规责任归属研究机构。

首次合作建议从单份文件或单个章节开始,由委托方注册或医学部门审核签署。本公司亦可作为联合体成员或总包合同研究组织(CRO)的分包方承接撰写部分。

该方向为本公司正在拓展的业务,目前在国家药品监督管理局注册申报项目上尚无可对外列举的既往业绩;如项目要求供应商提供同类申报实绩,委托方应在询价时说明。

药物安全文件服务不包含个例安全性报告的收集、评价与递交,本公司亦不作为药物警戒责任主体。器械临床评价人员由委托方指定,并由其签署评价报告;本公司负责证据检索、评价与撰写。

非临床文件按 ICH M4S(R2)(2002)模块 2.4 与 2.6 组织内容。

03Medical Writing

典型工作流程

注册文件以资料版本、分析口径与签署责任为起点;不同文种采用不同的核对路径。

临床试验方案与知情同意书

明确目标与资料版本 → 组织方案结构 → 核对入排条件、终点与研究流程 → 对照知情同意内容 → 医学与注册审阅 → 由委托方确认拟使用版本。

研究者手册首版与更新

确认首版或更新范围 → 汇集非临床与已有临床资料 → 组织首版内容或标明更新位置 → 核对安全信息与临床解释 → 审阅与版本确认。

非临床文件

确认委托资料与文件范围 → 核对研究报告与数据来源 → 按适用模块组织撰写稿 → 核对跨文件一致性并处置审阅意见 → 由研究机构专题负责人或委托方审核签署

临床研究报告与安全事件叙述

确认方案、统计分析计划及统计表、清单和图(tables, listings and figures,TLF)版本 → 建立章节与结果来源对应关系 → 撰写正文及事件叙述 → 核对人群、分母、数值和事件时间线 → 处置审阅意见 → 由委托方审核签署。

通用技术文件与问询回复

明确模块或问询问题 → 梳理研究间证据 → 整合临床总结或综述 → 核对跨文件一致性 → 审阅并形成回复支持稿。

沟通交流会议资料包

明确会议目的与待讨论问题 → 整理背景资料和问题依据 → 形成资料包 → 内部审阅与修订 → 交由委托方开展正式沟通。

药物安全文件

确认报告区间与数据锁定点 → 整理来源资料 → 组织安全性及获益风险内容 → 核对累计与区间口径 → 委托方审核签署与递交。

卫生经济文件

明确决策问题与评价视角 → 整理参数来源 → 组织模型与分析 → 评价不确定性 → 核对模型、报告与结论的一致性。

器械临床评价

明确器械范围与评价计划 → 制定检索方案 → 筛选并评价证据 → 组织临床评价与上市后临床跟踪文件 → 由委托方指定评价人员审核签署。

上述步骤是文件组织说明,不扩展承接边界。模型、检索、分析与文稿的具体组合由项目范围确定。

整包委托

临床文档项目

工作包包含资料整合与文稿开发;医学、统计及专项审阅;意见处置与受控终稿。以委托方实际工作包为单位,约定输入资料、阶段成果与验收依据。注册申报类需求由本公司先行确认承接边界,再行报价。

04Medical Writing

适用规范与文件定位

下列条款用于定位文件内容。项目应另行确认目标地区的适用要求,不将国际指南名称等同于本公司的申报资质。

规范名称、版本与定位
适用规范与文件定位
文件规范名称、版本与定位
临床试验方案、知情同意书与研究者手册ICH《药物临床试验质量管理规范》(Guideline for Good Clinical Practice)E6(R3),2025 年定稿及 2025 年 10 月 24 日勘误版;附录 B 为方案,附录 A 为研究者手册,附件 1 第 2.8 节为知情同意,第 3.6.6 条为服务委托后的申办方责任。
临床研究报告与事件叙述ICH《临床研究报告的结构与内容》(Structure and Content of Clinical Study Reports)E3,1995;第 1–16 节为整体组织,第 12.3.2 节为死亡、其他严重不良事件及特定其他重要不良事件叙述。
通用技术文件临床综述与临床总结ICH M4E(R2)《关于增强 ICH 有效性文件中获益风险信息格式与结构的 M4E 指南修订》,2016;模块 2.5、2.7,获益风险分析定位于 2.5.6。
定期获益-风险评估报告ICH《定期获益-风险评估报告》(Periodic Benefit-Risk Evaluation Report)E2C(R2),2012;第 2.8 节为报告周期与数据锁定点,第 3 节为报告内容。
研发期间安全性更新报告ICH《研发期间安全性更新报告》(Development Safety Update Report)E2F,2010;第 2.2 节为周期与数据锁定点,第 3 节为报告内容。
卫生经济学评价论文卫生经济学评价报告标准(CHEERS 2022),2022 年声明表 1 的 28 项清单。
非临床文件ICH M4S(R2)(2002):The Common Technical Document for the Registration of Pharmaceuticals for Human Use: Safety — Nonclinical Overview and Nonclinical Summaries of Module 2; Organisation of Module 4;模块 2.4、2.6。

ICH E6(R3) 定稿及勘误;ICH E3;ICH M4E(R2);ICH E2C(R2);ICH E2F;CHEERS 2022。

05Medical Writing

样张与表达示例

临床研究报告目录;样张示意
图 2临床研究报告目录样张示意
图注

样张示意。展示章节组织,不代表已完成的注册申报文件。

通用技术文件模块 2.7 结构;样张示意
图 3通用技术文件模块 2.7 结构样张示意
图注

样张示意。展示临床总结结构,不代表申报业绩。

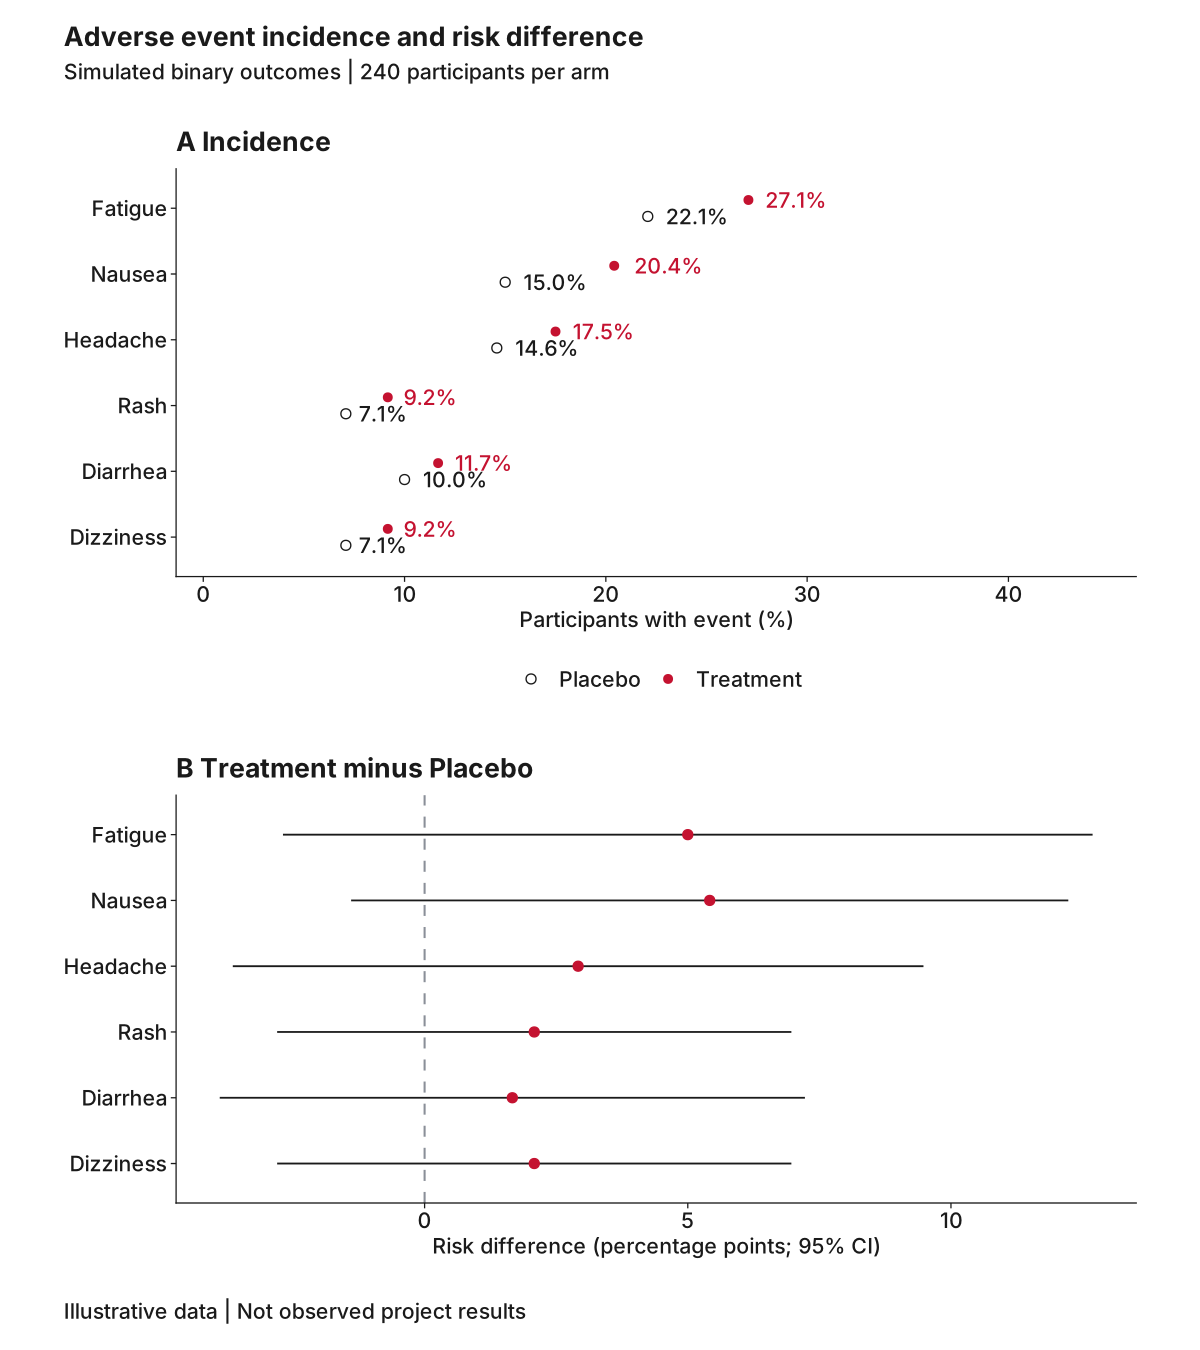
不良事件发生率与风险差;示意数据
图 4不良事件发生率与风险差示意数据
图注

数据为模拟生成。治疗组与安慰剂组各 240 人,共展示 6 类不良事件,同一人可出现多个事件类别。乏力发生率分别为 27.1% 与 22.1%,风险差为 5.0 个百分点,95% Wald 置信区间为 −2.7 至 12.7 个百分点;未作多重比较校正,不代表真实安全性结果。

06Medical Writing

常见问题

单份文件与联合承接

首次合作建议从单份文件或单个章节开始。首次 IND 的临床试验方案主笔、CTD 2.5 临床综述、研究者手册(IB)首版、CTD 2.4 非临床综述与审评问询回复支持稿建议联合承接;可承接项目及暂不承接事项见本页承接范围。

文件撰写与正式申报的责任

本公司承担执笔、结构组织与一致性审核,文件签署与递交责任归属委托方。本公司暂不承接 eCTD 发布与递交、与药审机构的正式沟通及现场答辩。

药物安全文件与药物警戒运营的边界

本公司承接约定的药物安全文件撰写,不承担个例安全性报告的收集、评价与递交,亦不作为药物警戒责任主体。

卫生经济模型的交付

现有交付范围包含可运行的卫生经济学模型文件,采用 Excel 或 R,按委托方要求确定;具体模型与报告范围在需求确认单中列明。

国内器械评价与评价人员

服务范围包含国内注册用临床评价资料。临床评价人员由委托方指定,并由其签署评价报告;本公司负责证据检索、评价与撰写。

既往申报业绩的核验

本公司目前在国家药品监督管理局注册申报项目上尚无可对外列举的既往业绩;样张、公开数据复现及全公司项目计数均不作为同类注册申报实绩。

方案完整性与修订影响

方案不能仅有章节框架;研究目标、设计、受试者保护与分析安排需形成可审阅的完整内容。方案修订后应核对相关知情同意材料及后续报告的适用内容;已完成研究的事实不得因方案更新而被追溯改写。

Get Started · 提交需求

提交医学写作需求

委托方需提供文件类型、开发或申报阶段、目标地区、资料版本与完整程度、审阅和签署接口及时间要求。本公司先出具需求确认单,再给出分项报价与排期。

提交医学写作需求24 小时内回复(工作日优先) · contact@yantohealth.cn